Classical
SchNet – A deep learning architecture for molecules and materials
K. T. Schütt, H. E. Sauceda, P.-J. Kindermans, A. Tkatchenko, K.-R. Müller; SchNet – A deep learning architecture for molecules and materials. J. Chem. Phys. 28 June 2018; 148 (24): 241722. https://doi.org/10.1063/1.5019779
分子嵌入表示领域的开山之作。不得不品鉴的经典啊。
基本思路:把一个分子用核电荷张量和位置张量表示。原始的数据是 $$ ( Z_{1},\cdots ,Z_n )\quad ( r_{1},\cdots ,r_n ) $$ 为了保持不变性(平移,旋转),这里 \(r\) 用的是相对坐标。
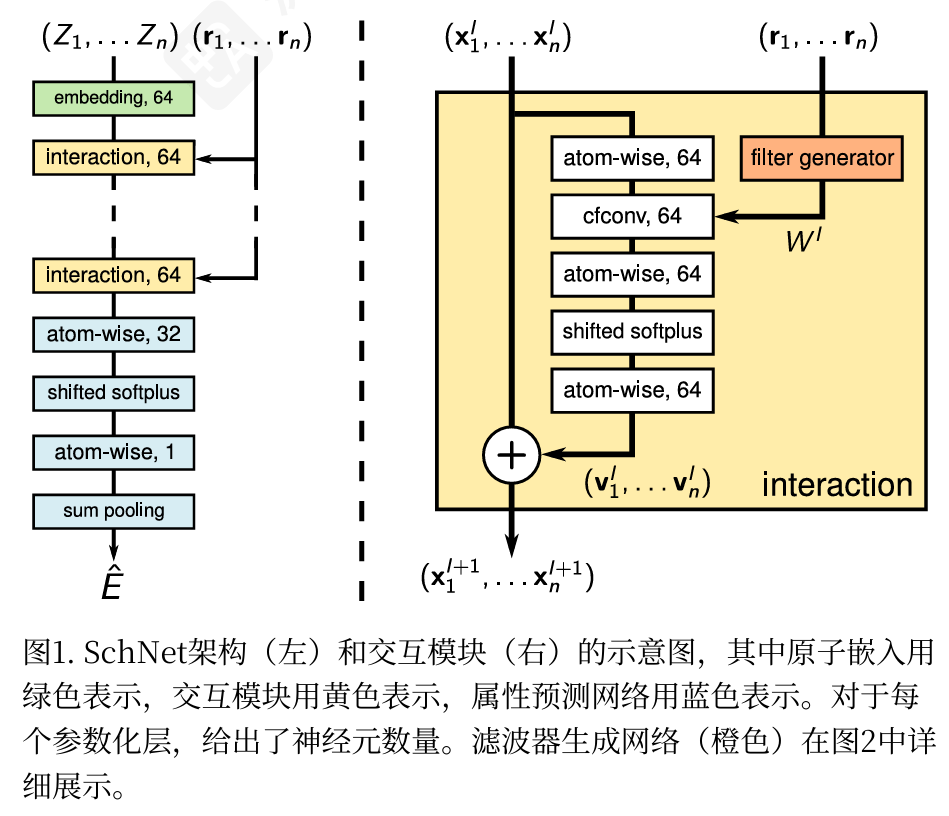
首先先embedding 进 64维张量,之后进Interaction模块(有点类似于Attention),接下来就是各种加和给出最终能量值。
重点看交互模块。这里用到了连续滤波卷积cfvonv,但我暂时看不懂。
VAMPnets for deep learning of molecular kinetics
Mardt, A., Pasquali, L., Wu, H. et al. VAMPnets for deep learning of molecular kinetics. Nat Commun 9, 5 (2018). https://doi.org/10.1038/s41467-017-02388-1
简单来说,就是先预测一条trajectory,之后不断通过给模型喂t时刻的坐标和\(t+\tau\) 这个未来时间的坐标,让模型自己找关系。
先要了解Koopman理论,即对于一段时间 \(\tau\) 的坐标演化 $$ \va{x}{t+\tau } = F( \va{x}t ) $$ 这里这个变换可能是非线性的。但如果改成某一个定义的observable $$ f( \va{x} ) = r\qor \theta \qor \cdots $$ 之后定义一个算子对函数进行变换,这样就是线性的了 $$ \mathbf{K}f( x ) $$ 问题在于这个时候函数变成无限维了。不过是线性的就好处理。} ) = f'( x_{t+\tau
论文用到的observable是神经网络输出的函数 \(\chi\),因为分子力学是统计性质的,所以我们看他的期望 $$ E[ \chi_{1}( x_{t+\tau } ) ] \approx K^{T}E[ \chi _0( x_t ) ] $$ 这里神经网络的输出函数是有限维度的,假设是m维。
之后就吃最小二乘找K了,
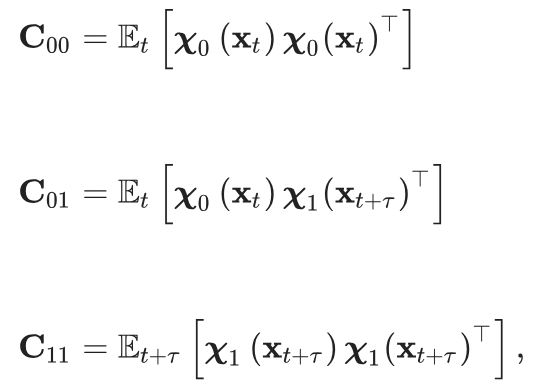 $$ K = C_{00}^{-1}C_{01} $$ 现在唯一的文艺就是,没法求出 \(\chi\) 函数具体的变换。这时候用到VAMP变分。
定义得分函数为
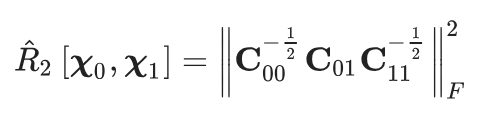
然后让这个得分函数最大就行了。
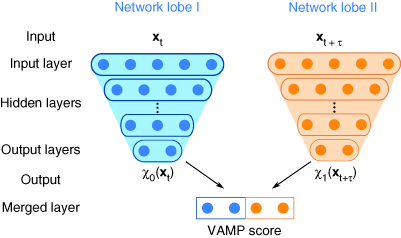
后面的数学推导看不懂了,有时间再来看。
Machine Learning for Molecular Simulation
- Vol. 71:361-390 (Volume publication date April 2020) https://doi.org/10.1146/annurev-physchem-042018-052331
- First published as a Review in Advance on February 24, 2020
综述啊总数。懒得看